下行大動脈だけのはずが―Marfan症候群で上行へ及んだ解離と、弁と大動脈を一緒に替える理由
第111回医師国家試験 I問題 第78問
国試問題にチャレンジ
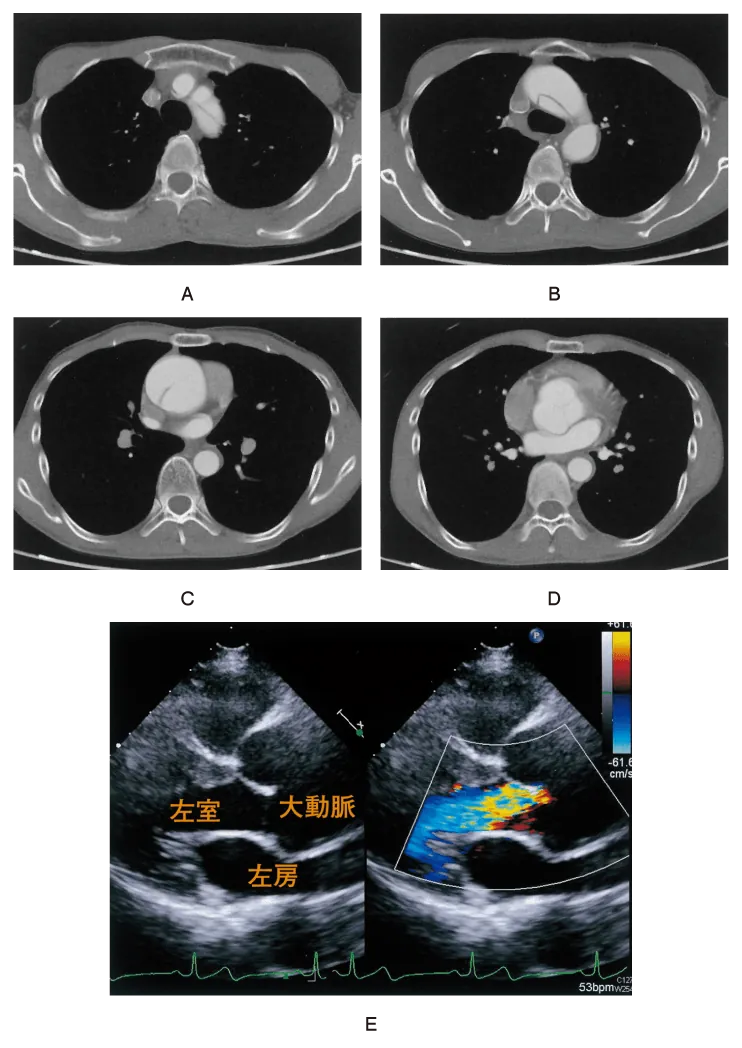
34歳の男性。大動脈解離の定期受診のため来院した。2年前に胸部下行大動脈解離を指摘され,以後,自宅近くの診療所で降圧薬の投与を受けている。自覚症状は特にない。父親は30歳台で大動脈疾患で死亡した。喫煙歴と飲酒歴はない。身長179cm,体重50kg。体温36.7℃。脈拍72/分,整。血圧104/36mmHg。呼吸数16/分。SpO2 96%(room air)。眼瞼結膜と眼球結膜とに異常を認めない。胸骨左縁第3肋間を最強点とするⅣ/Ⅵの拡張期雑音を聴取する。呼吸音に異常を認めない。腹部は平坦,軟で,肝・脾を触知しない。四肢が長く,クモ状指趾を認める。四肢末梢の動脈拍動に差を認めない。水晶体偏位を認める。胸部造影CT(A)~(D)と心エコー図(E)とを別に示す。 この患者について正しいのはどれか。2つ選べ。
- a.常染色体劣性遺伝である。
- b.大量の心嚢液貯留を認める。
- c.Stanford A型大動脈解離である。
- d.大動脈弁尖に著明な石灰化を認める。
- e.大動脈弁置換術および人工血管置換術の適応である。
対話形式の解説
 ドクター
 医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター
まとめ
高身長・長い四肢・クモ状指趾・水晶体偏位に、若年での大動脈解離と家族歴が加われば、FBN1遺伝子変異による常染色体優性遺伝のMarfan症候群を考えます。Marfan症候群では大動脈中膜がもろく、大動脈弁輪拡張症によるARと大動脈解離を起こしやすく、脈圧の増大と胸骨左縁の拡張期雑音がARの手がかりになります。Stanford分類はエントリーの位置ではなく解離が上行大動脈に及ぶかどうかで決まり、下行大動脈の解離でも上行へ進展すればA型として外科治療の対象になります。AAEと有意なARを伴う場合は、Bentall手術などで大動脈弁と上行大動脈基部を同時に置換します。全身所見から背景疾患を見抜き、分類と病態を治療方針へ結びつける力は、若年者の大動脈疾患を見逃さないために欠かせません。
解答・解説
正解はc, eです
所見の整理
・34歳と若いのに、2年前すでに胸部下行大動脈の解離を起こしている。喫煙・飲酒歴はなく、典型的な動脈硬化による大動脈解離(中高年で高血圧を伴うことが多い)とは背景が異なる。 ・父親が30歳台で大動脈疾患により死亡している。若くして大動脈疾患を起こす家系であり、遺伝性の結合組織疾患が疑われる。 ・身長179cm、体重50kg(BMI約15.6)と高身長でやせており、四肢が長く、クモ状指趾(arachnodactyly:指が細長い)がみられる。 ・水晶体偏位(水晶体を支える毛様小帯が弱いために水晶体の位置がずれる)を認める。 ・血圧104/36mmHgで脈圧が68mmHgと大きく、拡張期血圧が低い。胸骨左縁第3肋間(Erb領域)を最強点とするⅣ/Ⅵの拡張期雑音を聴取する。これらは大動脈弁閉鎖不全症(AR:aortic regurgitation)を示す所見である。拡張期に血液が大動脈から左室へ逆流するため拡張期血圧が下がり、脈圧が開く。
診断へのプロセス
高身長・長い四肢・クモ状指趾という骨格の特徴、水晶体偏位という眼の特徴、若年での大動脈解離と家族歴という心血管の特徴がそろっており、Marfan症候群と判断できる。Marfan症候群はフィブリリン1(FBN1)遺伝子の変異による常染色体優性遺伝の結合組織疾患で、大動脈中膜がもろくなるため、大動脈基部の拡張(大動脈弁輪拡張症:AAE、annulo-aortic ectasia)とそれに伴うAR、さらに大動脈解離を起こしやすい。 画像では、胸部造影CTで上行大動脈から弓部、下行大動脈にかけて内膜フラップ(解離した内膜の膜状の影)が認められ、真腔と偽腔に分かれている。偽腔にも造影剤が入る偽腔開存型である。上行大動脈は拡大している。心エコー図(カラードプラ)では拡張期に大動脈から左室へ向かうモザイク状の逆流ジェットがみられ、中等度以上のARと判断できる。一方、心嚢液の貯留や大動脈弁尖の石灰化はみられない。
設問への考え方
本症例は、Marfan症候群を基盤として、上行大動脈に及ぶ大動脈解離(Stanford A型)と、大動脈基部拡張によるARを合併した状態である。解離が上行大動脈に及んでいること、AAEと有意なARを伴うことから、手術としては大動脈弁と上行大動脈(基部)の両方を扱う必要があり、大動脈弁置換術と人工血管置換術の適応となる。
選択肢考察
- ×a. 常染色体劣性遺伝である。
誤り。Marfan症候群は常染色体優性遺伝である。原因遺伝子は15番染色体上のフィブリリン1(FBN1)遺伝子で、親の一方が罹患していれば子は50%の確率で変異を受け継ぐ。本例でも父親が30歳台で大動脈疾患により死亡しており、優性遺伝の家系として矛盾しない。なお、約1/4は新生突然変異による孤発例である。
- ×b. 大量の心嚢液貯留を認める。
誤り。CTでは描出範囲の心膜腔に液体貯留はなく、心エコー図でも右室の前面や左室の後面に心嚢液を示すエコーフリースペースは認めない。また、患者は無症状で、心タンポナーデを示唆する低血圧・頻脈・頸静脈怒張などの所見もない。上行大動脈の解離が心膜腔へ破裂すると心タンポナーデをきたすことがあるが、本例ではそのような状態ではない。
- ○c. Stanford A型大動脈解離である。
正しい。Stanford分類は、解離の入口部(エントリー)の位置にかかわらず、解離が上行大動脈に及んでいればA型、及んでいなければB型と分類する。本例は2年前の時点では胸部下行大動脈の解離とされていたが、今回の造影CTでは上行大動脈にも内膜フラップがみられ、上行大動脈に解離が及んでいるのでStanford A型である。
- ×d. 大動脈弁尖に著明な石灰化を認める。
誤り。弁尖に石灰化があれば、CTでは高吸収(白く明るい)の像として、心エコーでは輝度が高く厚い弁尖として描出されるが、本例の画像にはそうした所見はない。大動脈弁の石灰化は加齢性(変性性)の大動脈弁狭窄症や二尖弁でみられるものである。本例のARは弁尖そのものの変性ではなく、大動脈基部・弁輪が拡大して弁尖が閉じきれなくなること(AAE)によって生じている。
- ○e. 大動脈弁置換術および人工血管置換術の適応である。
正しい。上行大動脈に解離が及ぶStanford A型解離は、破裂・心タンポナーデ・AR増悪・冠動脈閉塞などで致命的になりやすく、外科治療の対象である。本例では上行大動脈が拡大し、大動脈弁輪も拡大したAAEの状態で、中等度以上のARを伴っている。そのため、大動脈弁と上行大動脈基部を人工弁付き人工血管でまとめて置換し、冠動脈を再建するBentall手術などが選択される。弁が温存できる場合には自己弁温存大動脈基部置換術(David手術など)も選択肢となるが、いずれにせよ基部と上行大動脈の人工血管置換が必要であり、選択肢の内容は適応として正しい。
Marfan症候群の概要
・原因:FBN1遺伝子変異によるフィブリリン1の異常。フィブリリン1は弾性線維を構成するミクロフィブリルの主成分であり、TGF-β(トランスフォーミング増殖因子β)のシグナル調節にも関わる。異常があると大動脈中膜の弾性線維が断裂しやすくなる(嚢胞性中膜壊死)。 ・遺伝形式:常染色体優性遺伝。 ・主な症状 心血管:大動脈基部拡張(AAE)、AR、大動脈解離、僧帽弁逸脱症。死因として最も重要なのは大動脈解離・破裂である。 眼:水晶体偏位(両側性、上方へずれることが多い)、近視、網膜剥離。 骨格:高身長、長い四肢(指極長が身長より長い)、クモ状指趾、漏斗胸・鳩胸、側弯症、関節の過伸展。 その他:自然気胸、硬膜拡張。 ・診断:改訂Ghent基準(2010年)では、大動脈基部の拡張(Zスコア2以上)と水晶体偏位があれば、家族歴がなくても診断できる。
大動脈解離の分類
・Stanford分類:A型=上行大動脈に解離が及ぶもの、B型=上行大動脈に及ばないもの。治療方針の決定に直結する。 ・DeBakey分類:Ⅰ型=上行大動脈にエントリーがあり弓部より末梢まで及ぶ、Ⅱ型=上行大動脈に限局、Ⅲ型=下行大動脈にエントリーがあり末梢へ(Ⅲa:胸部に限局、Ⅲb:腹部まで及ぶ)。 ・偽腔の状態による分類:偽腔開存型、ULP(ulcer-like projection)型、偽腔閉塞型。
治療の原則
・急性Stanford A型:原則として緊急手術(上行大動脈を中心とした人工血管置換術)。 ・Stanford B型:合併症(破裂、臓器・下肢の虚血、急速な拡大など)がなければ降圧・安静による内科治療が基本で、合併症があればステントグラフト内挿術(TEVAR)などを考慮する。 ・Marfan症候群:β遮断薬やアンジオテンシンⅡ受容体拮抗薬(ARB)で大動脈拡大の進行を抑える。動脈硬化性の大動脈瘤より小さい径(大動脈基部径でおおむね50mm前後)で予防的な基部置換術を考慮する。
ARの身体所見
・胸骨左縁第3~4肋間の拡張期灌水様雑音(高調で漸減性)。 ・脈圧の増大(拡張期血圧低下)、速脈、Quincke徴候(爪床の毛細血管拍動)、de Musset徴候(拍動に一致した頭部の揺れ)など。 ・重症ARでは心尖部で拡張中期の低調な雑音(Austin Flint雑音)を聴くことがある。
POINT
・高身長・長い四肢・クモ状指趾・水晶体偏位・若年の大動脈疾患・家族歴 → Marfan症候群。 ・Marfan症候群は常染色体優性遺伝(FBN1遺伝子変異)。 ・Stanford分類は、解離が上行大動脈に及べばA型(エントリーの部位は問わない)。 ・Marfan症候群では大動脈弁輪拡張症(AAE)によるARを合併しやすく、拡張期雑音と脈圧の増大がその手がかり。 ・AAE+ARを伴う上行大動脈病変には、大動脈弁置換+上行大動脈人工血管置換(Bentall手術など)が行われる。