22歳の腎機能低下と家族の透析歴―「ゆっくり育つ嚢胞」が語る常染色体優性多発性嚢胞腎
第116回医師国家試験 A問題 第22問
国試問題にチャレンジ
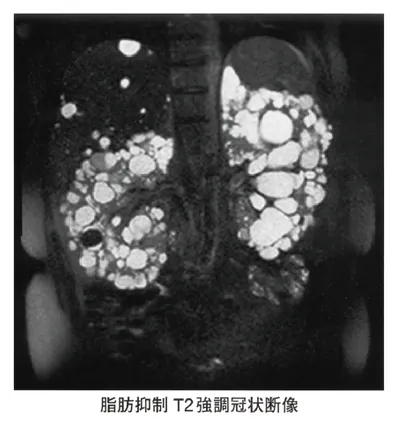
22歳の男性。健診で腎機能低下を指摘され心配になり来院した。母親と叔父が透析治療を受けている。血液生化学所見:尿素窒素28mg/dL,クレアチニン1.5mg/dL。腹部MRIを下に示す。 この疾患で誤っているのはどれか。
- a.肝嚢胞の合併が多い。
- b.常染色体優性型である。
- c.新生児期から発症する。
- d.脳動脈瘤の発生頻度が高い。
- e.治療薬にバソプレシンV2受容体拮抗薬がある。
対話形式の解説
 ドクター
 医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生ドクター医学生
まとめ
若年者の腎機能低下に腎不全の家族歴があり、画像で両腎の腫大と大小多数の嚢胞を認めれば、常染色体優性多発性嚢胞腎(ADPKD)を考えます。ADPKDはPKD1/PKD2の変異による優性遺伝で、嚢胞は年齢とともに増大し、多くは30〜40歳代まで無症状で経過するため、新生児期からの発症は常染色体劣性多発性嚢胞腎(ARPKD)の特徴です。ARPKDは羊水過少による肺低形成と先天性肝線維症を伴う点でも区別されます。ADPKDの腎外合併症では肝嚢胞が最多で、くも膜下出血の原因となる脳動脈瘤にも注意が必要であり、治療は血圧管理とバソプレシンV2受容体拮抗薬トルバプタンが柱です。優性型と劣性型の対比を押さえることは、遺伝性腎疾患の理解と家族を含めた長期管理の基礎になります。
解答・解説
正解はcです
所見の整理
・22歳の男性で、自覚症状はないが健診で腎機能の低下を指摘された。 ・家族歴:母親と叔父(母方か父方かは書かれていない)が透析を受けている。複数の世代に腎不全の患者がいることから、遺伝性の腎疾患を考える。 ・検査:BUN 28mg/dL、Cr 1.5mg/dLで、若年男性としては明らかに腎機能が低下している。 ・腹部MRI:両側の腎臓が腫大し、腎実質が大小多数の嚢胞で置き換えられている。
診断へのプロセス
若年者の腎機能低下では、慢性糸球体腎炎(IgA腎症など)、遺伝性腎疾患(Alport症候群、多発性嚢胞腎など)、先天性腎尿路異常などを考える。本例は画像で両側の腎に無数の嚢胞があり、腎全体が大きくなっている点が決め手で、多発性嚢胞腎と診断できる。腎機能の低下とともに腎が萎縮していく単純性腎嚢胞の多発や後天性嚢胞性腎疾患(透析患者にみられる)とは、腎の腫大と家族歴で区別できる。 親から子へ世代を越えて縦に受け継がれている家族歴(母→本人)と成人での発症から、常染色体優性多発性嚢胞腎(autosomal dominant polycystic kidney disease:ADPKD)と考えられる。
設問の考え方
本問は「誤っているもの」を選ぶ問題である。ADPKDの遺伝形式、腎外合併症(肝嚢胞・脳動脈瘤など)、治療薬は正しい記述であり、ADPKDとは別の疾患である常染色体劣性多発性嚢胞腎(ARPKD)の特徴が混ぜ込まれた選択肢を見抜くことがポイントになる。
選択肢考察
- ×a. 肝嚢胞の合併が多い。
正しい記述である。肝嚢胞はADPKDで最も頻度の高い腎外病変で、年齢とともに増え、中年期以降には患者の大部分にみられる。女性、特に妊娠歴やエストロゲン製剤の使用がある人で大きくなりやすい。多くは無症状だが、巨大化すると腹部膨満感や食欲低下、嚢胞感染を起こすことがある。肝機能は通常保たれる。膵臓などにも嚢胞をみることがある。
- ×b. 常染色体優性型である。
正しい記述である。成人で発症する多発性嚢胞腎はADPKDであり、原因遺伝子はPKD1(16番染色体、ポリシスチン1をコード、全体の大部分を占める)とPKD2(4番染色体、ポリシスチン2をコード)である。患者の子が受け継ぐ確率は性別に関係なく50%である。本例でも母親と本人が罹患しており、世代をまたいで縦に受け継がれる優性遺伝の特徴に合う。PKD1変異の方がPKD2変異より重症で、末期腎不全に至る年齢も早い。
- ○c. 新生児期から発症する。
誤っている記述であり、これが正解である。ADPKDでは嚢胞は年齢とともに少しずつ増えて大きくなり、多くの患者は30〜40歳代ごろまで無症状で経過する。高血圧、腰背部痛、肉眼的血尿、腹部膨満、健診での腎機能低下などをきっかけに見つかり、60歳前後までに約半数が末期腎不全に至るとされる。新生児期・乳児期から発症するのは常染色体劣性多発性嚢胞腎(ARPKD)である。ARPKDでは胎児期から両腎が大きく腫れ、羊水過少による肺低形成で生後早期に呼吸不全を起こすことがあり、先天性肝線維症も伴う。ADPKDでもまれに胎児期・乳児期に見つかる超早期発症例はあるが、典型像ではない。
- ×d. 脳動脈瘤の発生頻度が高い。
正しい記述である。ADPKDでは脳動脈瘤の頻度が一般人口の数倍(約10%前後)と高く、くも膜下出血の原因になる。特に脳動脈瘤やくも膜下出血の家族歴がある患者で多い。そのため、MRアンギオグラフィー(MRA)によるスクリーニングが勧められる。高血圧の管理も破裂予防のうえで重要である。
- ×e. 治療薬にバソプレシンV2受容体拮抗薬がある。
正しい記述である。ADPKDでは腎尿細管細胞内のサイクリックAMP(cAMP)が嚢胞上皮の増殖と嚢胞内への水分分泌を進める。バソプレシンは集合管のV2受容体を介してcAMPを増やすため、V2受容体拮抗薬のトルバプタンでこの経路を抑えると、腎容積(嚢胞)の増大と腎機能低下の進行を遅らせることができる。腎容積が大きく増大速度が速いなど、進行が速いと見込まれる患者が対象である。多尿・口渇が多く、肝障害が起こりうるため定期的な肝機能検査が必要である。
常染色体優性多発性嚢胞腎(ADPKD)
・遺伝性腎疾患の中で最も頻度が高い。両側の腎に多数の嚢胞ができて少しずつ大きくなり、腎が腫大しながら腎機能が低下していく。 ・原因:PKD1またはPKD2の変異。それぞれがコードするポリシスチン1、ポリシスチン2は、尿細管上皮の一次繊毛に存在し、細胞内カルシウムの調節にかかわる。働きが失われると細胞内cAMPが増え、上皮の増殖と液体分泌によって嚢胞が大きくなる。 ・症状:高血圧(腎機能が正常な早い時期からみられることが多い)、腰背部痛、肉眼的血尿、腹部膨満、嚢胞感染、尿路結石、尿濃縮力の低下。蛋白尿は軽いことが多い。 ・腎外合併症:肝嚢胞(最多)、膵嚢胞、脳動脈瘤、心臓弁膜症(僧帽弁逸脱など)、大腸憩室、腹壁・鼠径ヘルニア。 ・診断:画像検査(超音波、CT、MRI)で両側の腎に多数の嚢胞を確認する。わが国の診断基準では、家族歴がある場合は超音波で両腎にそれぞれ3個以上、CTやMRIで両腎にそれぞれ5個以上の嚢胞があれば診断する。家族歴がない場合は、より多くの嚢胞を要件とし、ほかの嚢胞性腎疾患を除外する。 ・治療:根本的な治療法はなく、進行を遅らせることが目標である。 ①血圧管理:アンジオテンシン変換酵素阻害薬(ACE阻害薬)やアンジオテンシンII受容体拮抗薬(ARB)を中心に用いる。 ②トルバプタン(バソプレシンV2受容体拮抗薬):腎容積の増大と腎機能低下を抑える。 ③十分な水分摂取、塩分制限。 ④末期腎不全に至れば透析または腎移植を行う。
常染色体劣性多発性嚢胞腎(ARPKD)との比較
・ADPKD:常染色体優性遺伝。原因遺伝子はPKD1/PKD2。主に成人で発症する。腎は大小さまざまな嚢胞で腫大する。肝病変は肝嚢胞で、脳動脈瘤を合併しやすい。 ・ARPKD:常染色体劣性遺伝。原因遺伝子はPKHD1(フィブロシスチン/ポリダクチンをコード)。胎児期〜新生児期・乳児期に発症する。腎は集合管が細かく拡張し、両腎がびまん性に大きく腫れる。羊水過少からPotter連鎖(特有の顔貌、肺低形成、四肢変形)をきたし、生後早期に呼吸不全で死亡することもある。先天性肝線維症を必ず伴い、成長すると門脈圧亢進症が問題となる。
遺伝形式の読み方
家系図で世代を越えて縦に患者が続けば常染色体優性遺伝、両親は発症しておらずきょうだいに横に患者が並べば常染色体劣性遺伝を考える。
POINT
・若年者の腎機能低下+腎不全の家族歴+両腎の腫大と多数の嚢胞なら、常染色体優性多発性嚢胞腎(ADPKD)を考える。 ・ADPKDは多くが30〜40歳代まで無症状で、新生児期から発症するのはARPKDである。 ・腎外合併症として肝嚢胞(最多)と脳動脈瘤(くも膜下出血の原因)が重要。 ・治療は血圧管理(ACE阻害薬/ARB)とトルバプタン(バソプレシンV2受容体拮抗薬)。 ・ARPKDは先天性肝線維症と羊水過少による肺低形成を伴う。